如果您计划在欧盟 / 欧洲经济区开展药物临床试验,CTIS(临床试验信息系统)是绕不开的核心平台。作为欧盟 CTR 法规配套的线上系统,它承担临床试验申报、审批、全生命周期监管的全部职能。今天开始,北京百联达医药科技有限公司为您带来关于CTIS的系列法规解读。
什么情况下必须使用 CTIS?
只要申办方计划在欧盟或者欧洲经济区开展试验用药品的临床试验,依据《临床试验法规(CTR)》,必须通过 CTIS 提交申请获取试验许可。
两类特殊情形:
· 非干预性(观察性)研究:不需要强制走 CTIS 申报,可自愿登记在 HMA‑EMA 真实世界研究目录中。
· 医疗器械类临床试验:遵循目标国家当地医疗器械法规,不适用于CTIS。
CTIS 系统的访问入口?
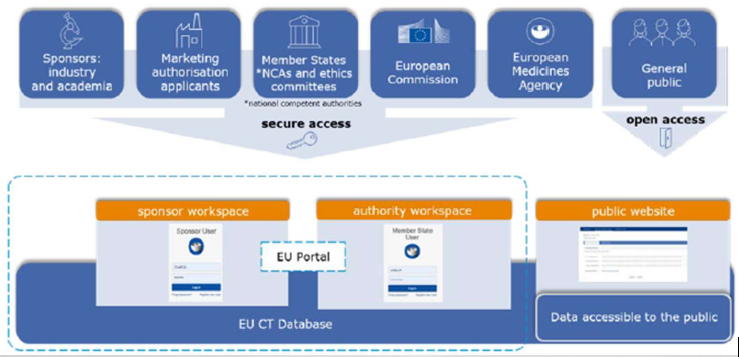
CTIS 分为两大受限安全工作区+ 公开门户网站:
· 申办方工作区:药企、学术机构、上市许可申请人使用;
· 管机构工作区:成员国药监、伦理委员会、欧盟委员会、EMA 使用;
· 公开网站:任何人无需注册,均可查询临床试验公开信息。
第一次使用CTIS,在此之前需要做哪些准备工作?
· 须要一个有效的EMA账号;
· 申办方已在Organisation Managemet Service (OMS)完成注册;
· 申办方必须完成 EudraVigilance(EV)注册,以进行后续XEVMPD录入;
· 申办方必须确保试验所用药品的相关信息已录入eXtended EudraVigilance Medicinal Product Dictionary (XEVMPD)。
完成机构注册后,再选择用户管理模式,二选一:
· 组织中心模式(organisation‑centric)适合常态化开展临床试验的申办方。设置高级管理员,统一管控本机构所有人员的角色与权限。
💡小结
CTIS 不只是一个申报端口,更是欧盟药物临床试验全生命周期的监管底座。北京百联达医药科技有限公司,为药企提供欧盟临床试验申报、协助SPOR 机构注册、协助企业CTIS 系统落地、全球 eCTD 出版与递交、注册策略规划一站式支持,精准规避 CTIS 权限、透明度规则、试验迁移等实操坑点,助力中国药企合规出海欧洲。
本文为官方问答解读,仅供行业参考,正式执行请以